
腓骨肌萎縮症(CMT):腳背高、常扭腳可能是遺傳性神經病變,100 位患者不到 5 位需要輪椅
- CMT 是遺傳性周邊神經病變:大約每 2,500 人有 1 位。症狀從腳和小腿先開始。最常見的是 PMP22 多一份造成的 CMT1A,約佔一半。
- 診斷分三步:排除後天原因、神經傳導檢查、基因檢測。軸突型只有約一半找得到基因,陰性不能排除診斷。
- 照顧靠團隊不靠藥:目前沒有能改變病程的藥物。支架、好鞋、每天伸展、避開神經毒性藥物,加上每年至少一次多專科追蹤。
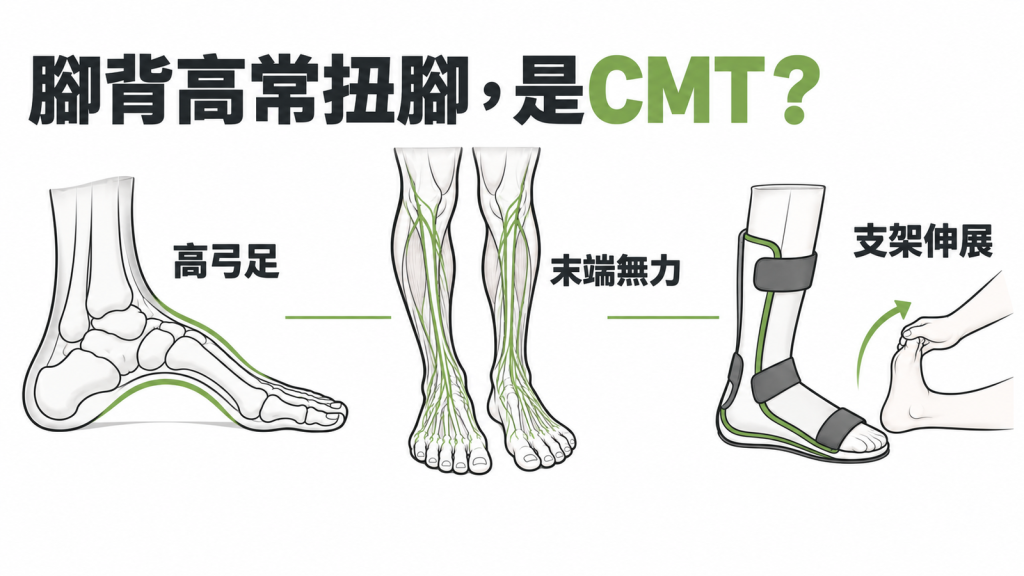
腓骨肌萎縮症(CMT)是最常見的遺傳性神經肌肉疾病。大約每 2,500 人就有 1 位。它會讓手腳末端的神經慢慢退化,從腳先開始無力。目前還沒有能改變病程的藥物。好在病程多半很慢,100 位患者裡不到 5 位最後需要輪椅。支架、伸展與定期追蹤,是照顧的主軸。
孩子上體育課老是跑最後一名,鞋跟總是磨歪,走路容易扭到腳。帶去看骨科,醫師卻建議轉給神經科。醫師還提到一個很長的名字:Charcot-Marie-Tooth disease。中文常叫腓骨肌萎縮症,簡稱 CMT。
第一個問題通常是:這是肌肉的病,還是神經的病?會不會越來越嚴重?會不會傳給下一代?如果是大人自己被診斷,問題又多一個:兄弟姊妹和孩子要不要也去檢查?
CMT 其實是一大群疾病的總稱。它們的共同點是遺傳造成周邊神經慢慢退化[1][2]。手腳末端的運動和感覺,會跟著變差[1][2]。肌肉會變細、變無力,起因卻在神經。
這篇文章會帶你搞懂:神經怎麼壞掉、哪些基因最常見、診斷要做哪些檢查、有哪些照顧方法。最後也會談到,家人該怎麼面對遺傳這件事。
這個病到底在傷害什麼?
周邊神經是從脊髓延伸到手腳的電線。大腦下令「抬起腳尖」,訊號要沿著這條電線一路傳到小腿肌肉。腳底踩到東西的感覺,也要沿著它傳回來。
CMT 傷害的就是這條電線[1][2]。依照壞掉的位置,醫師把它分成三大類[1][2]。分別是去髓鞘型、軸突型,以及中間型[1][2]。用兩個生活比喻來看,會比較好懂。
比喻一:電線的絕緣外皮和裡面的銅線

一條電線有兩層。外面是絕緣外皮,讓電流跑得又快又穩;裡面是銅線,負責真正傳電。
神經也一樣。外層包著一圈「髓鞘」,像絕緣外皮,讓訊號跳著前進、速度很快。裡面那條長長的神經纖維叫「軸突」,就是銅線。
去髓鞘型 CMT,是外皮出了問題,訊號會變慢。軸突型 CMT,是銅線本身在退化,訊號變弱。中間型則是兩邊都沾到一點[2]。
比喻二:最長的那條水管,末端水最小
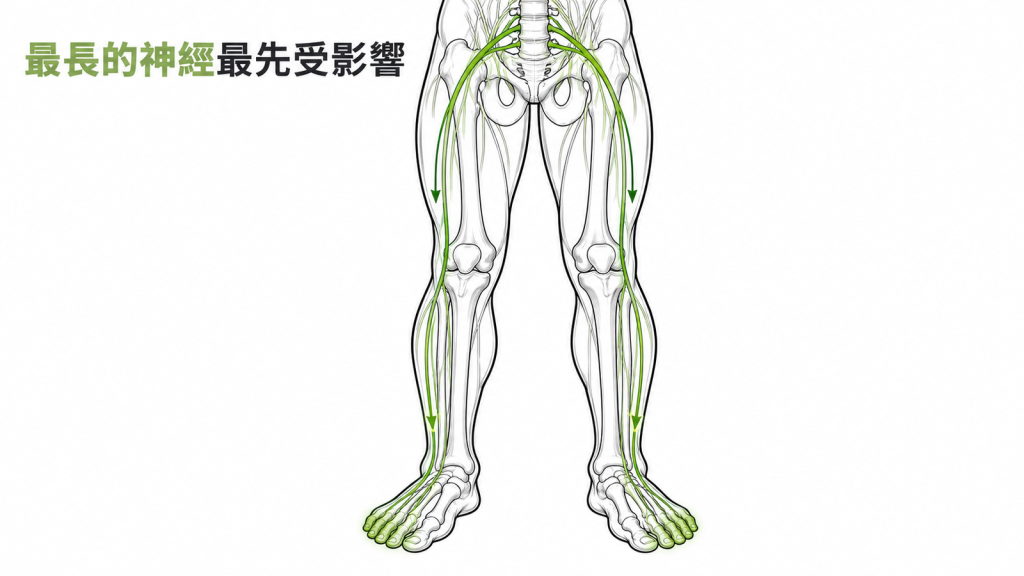
在院子裡接一條很長的水管,水壓不夠時,最先變小的是最遠的出水口。神經也是這樣。
人體最長的神經,從腰椎一路通到腳趾。這條線最長、最難維持。所以 CMT 通常從腳和小腿先開始,之後才輪到手[3][2]。醫學上把這種模式叫做「長度依賴」,越長的神經越早受影響。
這也解釋了這個病的中文名稱。小腿外側的腓骨肌最早萎縮。小腿會越來越細,和大腿的落差越來越明顯。
為什麼會發生?研究怎麼說?
CMT 是遺傳疾病,原因寫在基因裡。目前已經找到超過 130 個相關基因[2]。遺傳方式有三種:體染色體顯性、體染色體隱性,以及 X 染色體性聯遺傳[2]。
最常見的一型:PMP22 多了一份
PMP22 是一個負責製造髓鞘蛋白的基因。正常人每個細胞有兩份,有些人卻多了一份,這叫「重複」。
多出來的這一份,會造成 CMT1A。它是所有 CMT 裡最常見的一型,大約佔一半[1][6][4]。換成人數,10 位 CMT 病人裡,大約 5 位是這一型。
同一個基因如果少了一份,會造成另一種病。它叫遺傳性壓迫性神經病變,英文縮寫 HNPP[4]。它和 CMT 是不同的病,通常比較輕微[4]。這類病人的神經比較經不起壓迫,名稱本身就說明了這個特性。
其他常見基因
去髓鞘型除了 PMP22,還常見 MPZ 和 GJB1 這兩個基因[6]。GJB1 造成的叫 CMT1X,屬於 X 染色體性聯遺傳[6]。這一型男性通常比較嚴重[6]。
軸突型 CMT 又稱 CMT2。常見的基因有 MFN2、HSPB1、GDAP1[6]。另外還有一群「胺醯 tRNA 合成酶」基因,負責幫細胞製造蛋白質[6]。名字很長,記不住沒關係,基因報告上會寫清楚是哪一個。
為什麼爸媽沒有,孩子卻有?
有一種去髓鞘型比較嚴重,而且很早發病[3][4]。它過去叫 CMT3,也叫 Dejerine-Sottas 症候群[3][4]。它常來自「新發生」的突變[3][4]。也就是爸媽身上都沒有,在孩子身上才第一次出現。
常見的相關基因是 PMP22、MPZ 和 EGR2[3][4]。所以家族史是空白的,並不能排除 CMT。
症狀長什麼樣子
典型的 CMT,在兒童或青少年時期開始出現[3][2]。腳和小腿最先變得無力、肌肉變細,之後才慢慢影響到手[3][2]。
感覺也會變差,有些人腳底麻木、分不清踩到什麼。醫師用小槌子敲膝蓋和腳跟,反射常常敲不出來[3][2]。
骨骼形狀也會改變。常見的是高弓足,腳背拱得特別高;還有槌狀趾,腳趾像小槌子一樣彎曲[3][2]。手部也可能變形,像爪子一樣彎起來[3][2]。
我需要進一步處理嗎?

CMT 的診斷分三步。第一步是問病史、做身體檢查,並把後天造成的神經病變先排除[2]。第二步是神經傳導檢查,第三步才是基因檢測[2]。
神經傳導檢查會在手腳貼上電極,給一點小電流,量訊號跑多快、多強。去髓鞘型的速度會明顯變慢,訊號強度也會變小[2]。中間型的速度,大約落在每秒 25 到 45 公尺之間[2]。
基因檢測也是一步一步來[2]。速度很慢的人,先查 PMP22 有沒有多一份或少一份[2]。沒有找到,再做多基因套組或全外顯子定序[2]。現在也越來越常用到全基因體定序[2]。另外有一型叫 CMT-SORD,可以用驗尿測山梨醇來幫忙找[2]。
| 狀況 | 嚴重程度 | 建議行動 | 追蹤時間 |
|---|---|---|---|
| 家人已確診 CMT,自己沒有症狀 | 待評估 | 先做遺傳諮詢,討論要不要做基因檢測 | 依遺傳諮詢建議 |
| 腳背特別高、常扭腳、跑步落後,小腿越來越細 | 需要找原因 | 看神經科,做身體檢查與神經傳導檢查,排除後天原因 | 依醫師安排 |
| 神經傳導速度很慢 | 疑似去髓鞘型 | 先查 PMP22 重複或缺失,陰性再做多基因套組 | 依檢查結果 |
| 套組陰性,臨床仍高度懷疑 | 尚未找到原因 | 討論全外顯子或全基因體定序 | 依醫師安排 |
| 已確診、症狀穩定 | 慢性病程 | 多專科定期評估,用標準量表追蹤 | 至少每年一次 |
| 走路時腳尖抬不起來(足下垂) | 影響行走 | 復健科評估,配踝足支架 | 依復健科安排 |
| 足部變形嚴重、穿鞋走路都困難 | 影響生活 | 骨科評估是否需要矯正手術 | 依骨科安排 |
基因檢測找不到答案,不代表沒有 CMT。去髓鞘型裡,10 位大約 9 位以上能找到致病基因[2]。軸突型卻只有大約一半找得到[2]。就算用了最先進的定序,也是這樣[2]。
去髓鞘型和軸突型的速度分界,要由做檢查的神經科醫師對照報告判讀。同一個數字落在哪一型,還要搭配訊號強度與臨床表現一起看。
確診之後,未來會有哪些影響

CMT 的進展速度,會因為基因型不同而差很多[4][5]。大多數類型都進展得很慢[4][5]。
坐輪椅是很多家人最擔心的一件事。數據上,最後需要輪椅的患者不到 5%[4][5]。也就是說,100 位 CMT 患者裡,95 位以上都不需要輪椅。有些人會需要支架、手杖或好穿的鞋子幫忙。
病程比較重的,多半是很早發病的那一群[3][4]。過去叫 CMT3 的類型就是一例[3][4]。CMT1X 的男性,通常也比女性嚴重[6]。
有一個情況要回頭找醫師。CMT 的特色是「慢」。如果手腳無力在短時間內明顯變快,就不像典型的 CMT。這時要重新檢查,看看是不是另外合併了後天原因造成的神經病變[2]。
醫師建議的照顧對策
目前沒有任何藥物能改變 CMT 的病程[2][7][8]。美國 FDA 也沒有核准任何藥物來治療它[2][7][8]。照顧的重點,放在保住功能、減少跌倒,以及讓生活過得順手[2][5]。
這需要一個團隊。神經科、復健科、骨科,加上物理治療師和職能治療師,各自負責一塊[2][5]。
輔具:讓腳尖抬得起來
足下垂的人,走路時腳尖會拖地,容易絆倒。踝足支架可以把腳踝固定在合適的角度,讓腳尖不再往下掉[2][5]。
鞋子也很重要。選擇支撐性好的鞋子,可以讓高弓足走起來比較穩[2][5]。走路不穩時,可以使用前臂拐杖或手杖[2][5]。
每天的伸展與手部練習
小腿後面的阿基里斯腱,會因為肌肉不平衡而越來越緊。每天做腳跟腱的伸展,可以幫忙維持腳踝的活動角度[2][5]。
手部則建議每天做抓握練習,例如握軟球、捏黏土[2][5]。這些動作很簡單,難的是天天做,家人在旁邊提醒會很有幫助。
運動:在能負荷的範圍內持續動
一般的運動,在身體能負荷的範圍內是鼓勵的[2][5]。要做多少、做什麼,最好讓物理治療師依照肌力狀況量身安排。
手術、用藥安全與遺傳諮詢
足部變形嚴重、影響穿鞋和走路時,可以和骨科討論矯正手術[2][5]。
有些藥物對神經有毒性,可能讓 CMT 惡化,要盡量避開[2][5]。看任何一科、拿任何新藥時,都主動說自己有 CMT。讓醫師和藥師幫忙把關。
遺傳諮詢也是照顧的一部分[2][5]。它能幫家人理解遺傳方式、下一代的機率,以及誰需要檢查。
定期追蹤:至少一年一次
建議至少每年做一次多專科評估[2][5]。醫師會用標準化的量表記錄病況[2][5]。成人常用 CMTES,兒童用 CMTPedS[2][5]。每年用同一把尺量,才看得出變化有多快。
常見誤解澄清
得了 CMT,以後一定會坐輪椅嗎?
真相:不會。最後需要輪椅的患者不到 5%[4][5]。大多數類型進展很慢,配合支架、伸展和定期追蹤,多數人能維持行走[4][5]。
有沒有藥可以吃,讓神經不要再壞下去?
真相:目前還沒有。任何一型 CMT 都沒有能改變病程的藥物,也沒有 FDA 核准的藥[2][7][8]。現階段的照顧,靠的是復健、輔具與定期追蹤。
新聞上說的 PXT3003 已經可以用了嗎?
真相:還沒有核准。研發中的方向有三類[8]。第一類是讓 PMP22 少表現一點,例如 PXT3003。第二類是基因置換或編輯。第三類是調整細胞路徑的小分子藥物[8]。它們還在開發或臨床試驗階段,沒有一項已經上市[8]。
爸媽都沒有這個病,孩子應該不是 CMT 吧?
真相:不一定。有些嚴重、早發的類型,來自孩子身上新發生的突變[3][4]。爸媽並沒有帶這個基因。家族史空白,不能拿來排除診斷。
基因檢測是陰性,就代表不是 CMT 嗎?
真相:不能這樣說。軸突型 CMT 即使做了進階定序,也只有大約一半的人能找到致病基因[2]。檢測陰性,代表目前還找不到原因,診斷仍要回到症狀和神經傳導檢查。
HNPP 和 CMT 是同一種病嗎?
真相:不是同一種。兩者都和 PMP22 基因有關[4]。CMT1A 是多了一份,HNPP 是少了一份[4]。HNPP 通常比較輕微[4]。
這些照顧建議,多半來自專家綜述與臨床指引的整理。不同復健方式的長期效果,目前還沒有大型試驗直接比較過。
重點整理
- CMT 是遺傳性周邊神經病變:大約每 2,500 人有 1 位。症狀從腳和小腿先開始。最常見的是 PMP22 多一份造成的 CMT1A,約佔一半。
- 診斷分三步:排除後天原因、神經傳導檢查、基因檢測。軸突型只有約一半找得到基因,陰性不能排除診斷。
- 照顧靠團隊不靠藥:目前沒有能改變病程的藥物。支架、好鞋、每天伸展、避開神經毒性藥物,加上每年至少一次多專科追蹤。
參考文獻
- McCray BA, Fridman V. Clinical Outcome Assessments and Biomarkers in Charcot-Marie-Tooth Disease. Neurology. 2024;103(12):e210120. DOI: 10.1212/WNL.0000000000210120
- Burns J, Timmerman V, Laurá M, et al. Charcot–Marie–Tooth disease and related neuropathies. Nature Reviews. Disease Primers. 2026;12(1):3. DOI: 10.1038/s41572-025-00679-2
- Alawneh I, Alemán A, Nigro E, Bouchard M, Gonorazky HD. Pediatric Cohort of Charcot-Marie-Tooth Disease: Clinical Features and Genetic Distribution. Neurology. Genetics. 2026;12(1):e200339. DOI: 10.1212/NXG.0000000000200339
- Sanders CR, Carter BD, Wilkinson MC, Li GC, Stefanski KM. Peripheral Myelin Protein-22 and Its Prominence in Charcot-Marie-Tooth Disease. Chemical Reviews. 2026;126(12):7165-7206. DOI: 10.1021/acs.chemrev.6c00096
- Bird TD. Charcot-Marie-Tooth Hereditary Neuropathy Overview. GeneReviews® [Internet]. Updated 2025 Nov 20.
- Jennings MJ, Kagiava A, Vendredy L, et al. NCAM1 and GDF15 are biomarkers of Charcot-Marie-Tooth disease in patients and mice. Brain : A Journal of Neurology. 2022;145(11):3999-4015. DOI: 10.1093/brain/awac055
- Pareyson D, Marchesi C. Diagnosis, Natural History, and Management of Charcot-Marie-Tooth Disease. The Lancet. Neurology. 2009;8(7):654-67. DOI: 10.1016/S1474-4422(09)70110-3
- Pisciotta C, Pareyson D. Gene Therapy and Other Novel Treatment Approaches for Charcot-Marie-Tooth Disease. Neuromuscular Disorders : NMD. 2023;33(8):627-635. DOI: 10.1016/j.nmd.2023.07.001

醫療免責聲明
本文內容僅供衛教參考,不構成個人醫療建議、診斷或治療方案。任何健康問題請諮詢您的主治醫師或合格醫療專業人員。博田國際健康管理中心對依據本文內容所做之決定不承擔任何責任。
最後審閱日期:・作者:黃柏誠醫師


